


什么是 NIPTy Standard?
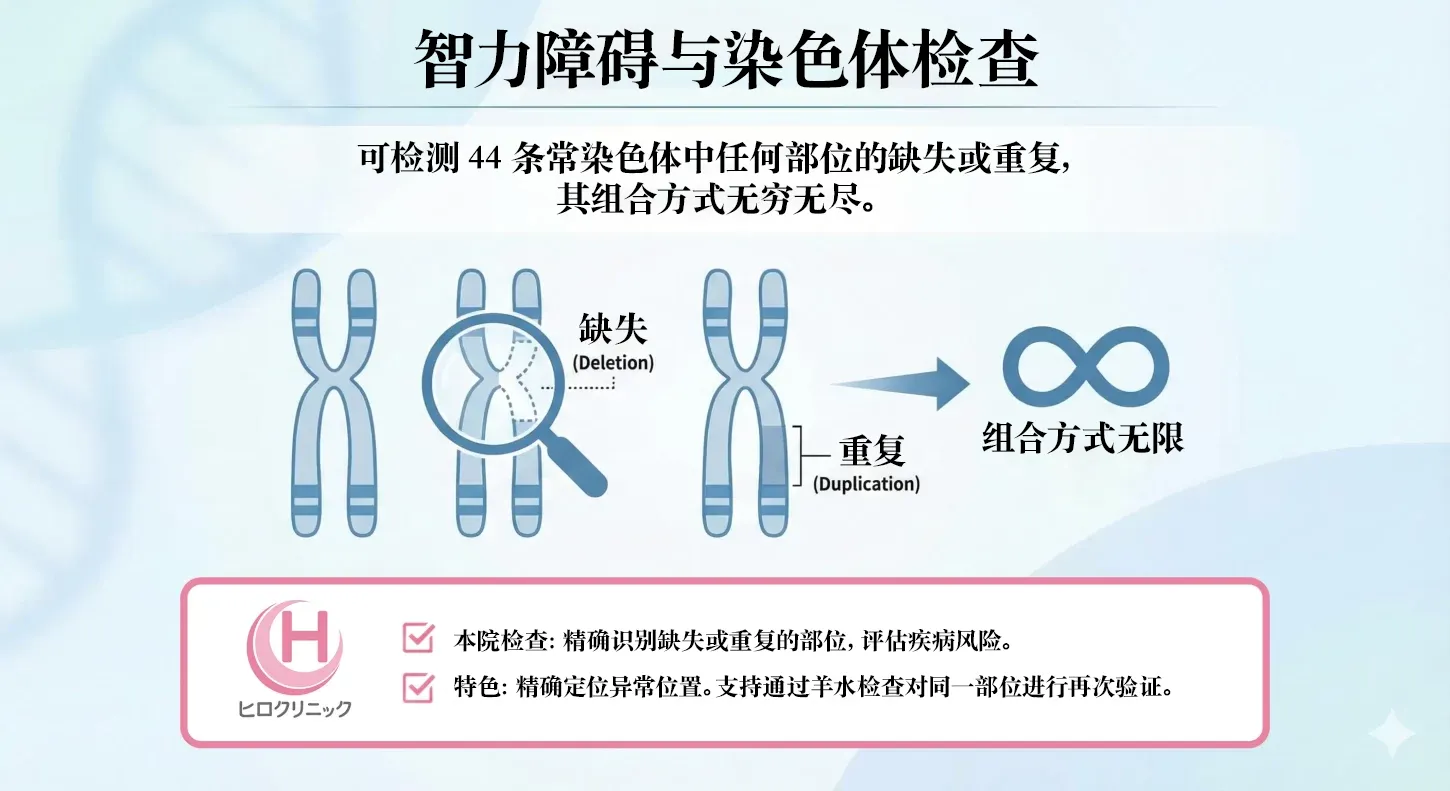
NIPTy Standard 可以检测出 44 条常染色体上任何部位的缺失或重复,其组合方式是无限的。
这项检查能够精准定位缺失或重复的具体部位,从而评估相关疾病的可能性。虽然下方列出了一些代表性的组合,但实际上的缺失和重复组合数量是无穷无尽的。在 HIRO 诊所(ヒロクリニック),我们能够准确锁定缺失或重复的部位,并支持在羊水检查中对同一部位进行针对性的复查。
HIRO 诊所委托进行检测的东京卫生检查所,其采用的次世代测序技术(NGS)在检测出 500 万个碱基对以上的缺失或重复时,会将其作为检测结果进行报告。
微缺失综合征(Microdeletion syndrome)有时即使在 100 万至 500 万个碱基对左右的缺失情况下也会引发相应症状,但根据具体病例的不同,有时也会伴随 500 万个碱基对以上的缺失。即使缺失范围超出了该疾病特有的基因缺失区域,但由于该基因确实已不存在,因此仍可能引起相同的症状或更严重的疾病。基于这一原因,我们认为只要缺失部位包含在疾病特有的区域内,即使缺失范围较广,做出相同的诊断也是合理的。由于使用“微缺失”这一称呼可能会引起误解,因此本网站将其表述为“部分缺失综合征”。
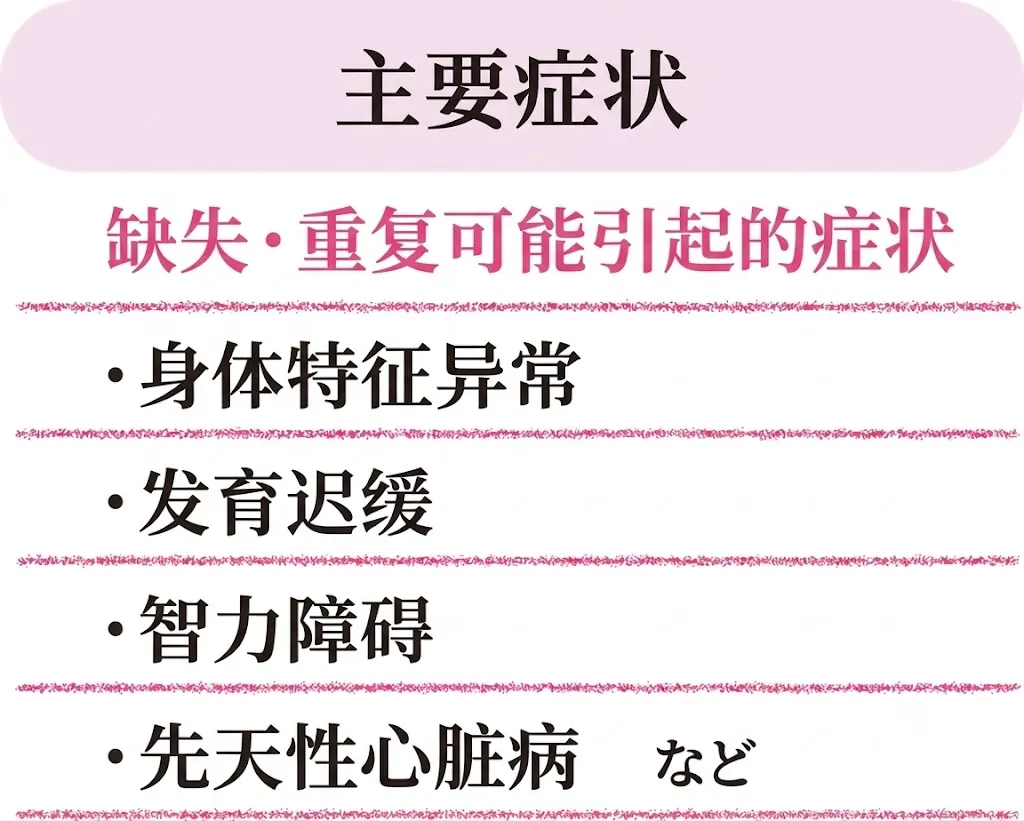
缺失与重复会根据受影响部位所存在的基因其具体功能的不同,引发各种各样的症状。例如,如果包含负责产生某种酶的基因的染色体发生缺失,就会导致酶缺乏症;而如果包含与骨骼形成相关的基因的染色体发生重复,则会出现骨发育异常。
以往,染色体的缺失和重复是通过对染色体进行染色并在显微镜下进行检测的,但这种方法只能检测出 1000 万个碱基对(10Mb)以上的缺失和重复。近年来,随着次世代测序(NGS)和染色体微阵列分析(CMA)的应用,已经能够开展精度更高的检测。这也明确了缺失和重复并不仅限于特定的染色体,而是会发生在整个染色体组中。由此,关于缺失、重复与其伴随的临床表现之间的关联性报告不断涌现,且被证实存在异常的遗传信息已被建立成数据库。该数据库中包含了多个基于共同异常区域和特征性临床表现的报告案例,其中也包括罕见案例以及最新报告的病例。
因此,当出现尚未被报告为独立疾病的缺失或重复时,需要参考病例报告或基因组数据库来对其症状等进行调查。在东京卫生检查所,当检测出染色体的部分缺失或重复时,会检索国内外高信誉度的数据库,并将相应的疾病信息提供给负责的医生。
目前,尚无法完全明确所有重复区域中的基因与临床表现之间的关联性。此外,即使确诊存在缺失或重复,有时也可能不会表现出任何症状。这是因为在发生缺失或重复的部位,可能并不存在涉及生命活动或身体结构形成的关键基因;或者即使存在基因,也有不表现出病理特征的情况。例如,8 号染色体短臂(8p23.2)的重复虽然长达 250 万个碱基对(2.5Mb),但由于该区域仅包含抑癌基因,因此可能不会观察到异常表现,通常被理解为正常变异。
虽然在发现缺失或重复时需要对其病理影响进行鉴别诊断,但对于此前从未被报告过的案例,其临床判断往往具有较大难度,且存在与缺失或重复的关联性尚不明确的情况(即意义不明变异,variant of unknown significance: VUS),还望您予以理解。
尚未命名的病例
这是近年来报告的全染色体部分缺失
| 染色体 | 染色体座位 | 论文 |
|---|---|---|
| 2号 | 2p16.3-p21 | 2号染色体(2p16.3-p21)邻近基因缺失:作为林奇综合征(Lynch综合征)的病因(翻译) |
| 7号 | 7q21.3-q31.1 | 7号染色体(7q21.3-q31.1)部分重复:罕见的分段基因组非整倍体:病例报告及涉及远端和类似分段的病例复习(翻译) |
| 12号 | 12q24.31-q24.33 | 12号染色体(12q24.31-q24.33)部分缺失伴自闭症:极罕见疾病的追加报告(翻译) |
| 14号 | 14q | 14号染色体部分重复(翻译) |
| 19号 | 19p13.13 | 19号染色体(19p13.13)新型微缺失/微重复综合征(翻译) |
全染色体部分缺失/重复综合征的报告案例
| 染色体 | 缺失部位 | 综合征 | 备注 |
|---|---|---|---|
| 1号 | 1p12 | 阿拉杰里综合征(Alagille综合征) | |
| 1q21.1 | 1q21.1微缺失综合征 | ||
| 1p36 | 1p36缺失综合征 | 发病率(出生时)为1/4,000至1/10,000 症状包括发育障碍、重度精神发育迟滞、难治性癫痫等 |
|
| 2号 | 2q13 | 1型髓质囊性肾病(Nephronophthisis 1型) | |
| 2p21 | 全前脑畸形(全前脑症) | ||
| 2q37.3 | 类阿尔布赖特(Albright)综合征伴掌骨/跖骨短缩 | ||
| 3号 | 3q29 | 3q29微缺失综合征 | |
| 4号 | 4p16.3 | 沃夫-贺希宏综合征(Wolf-Hirschhorn综合征) | 发病率(出生时)为1/50,000 表现为重度精神发育迟缓、发育障碍、难治性癫痫、多发性形态异常。 |
| 5号 | 5p13.2 | 德朗热综合征(Cornelia de Lange综合征) | |
| 5p15.2 | 猫叫综合征 | 发病率(出生时)为1/20,000至1/50,000 表现为低出生体重、发育障碍、猫叫样高调啼哭。伴有面容特征、肌张力低下、精神运动发育迟缓。 5号染色体部分缺失:猫叫综合征的高分辨率定位 |
|
| 5q35.3 | 索托斯综合征(Sotos综合征) | 有研究指出缺失型与重复型在部分症状上存在差异。 发病率(出生时)为1/14,000 |
|
| 7号 | 7q11.23 | 威廉姆斯综合征(Williams综合征) | |
| 7p13 | 帕利斯特-霍尔综合征(Pallister-Hall综合征) | ||
| 7p14.1 | 格雷格头大指(趾)多指(趾)综合征(Greig 脑多合指趾综合征) | ||
| 7p21.1 | 塞斯雷-乔岑综合征(Saethre-Chotzen综合征) | ||
| 7q36.3 | 3型全前脑畸形(全前脑症3型) | ||
| 8号 | 8q12.2 | 查吉综合征(CHARGE综合征) | |
| 8p23.1 | 8p23.1微缺失综合征 | ||
| 8q23.3 | 毛发-鼻-指(趾)骨综合征1型 | ||
| 8q24.11 | 兰格-吉迪恩综合征(Langer-Giedion综合征) | ||
| 11号 | 11p11.2 | 波托茨基-谢弗综合征(Potocki-Shaffer综合征) | |
| 11p13 | WAGR综合征 | ||
| 12号 | 12q24.13 | 努南综合征(Noonan综合征) | 曾有1例关于 RAF1 重复及1例关于该基因缺失的报告 |
| 13号 | 13q14.2 | 视网膜母细胞瘤・发育迟缓 | |
| 13q32.3 | 5型全前脑畸形(全前脑症5型) | ||
| 15号 | 15q11.2〜q13 | 普拉德-威利综合征(Prader-Willi综合征) | 由父源染色体基因缺失导致,病因涉及母源基因印记异常 发病率(出生时)为1/10,000至1/25,000 表现为肌张力低下、色素减退、外生殖器发育不良。 |
| 15q11.2〜q13 | 安格曼综合征(Angelman综合征) | 由 UBE3A 基因功能丧失引起 发病率(出生时)为1/12,000 表现为重度精神发育迟缓、癫痫、共济失调性运动障碍、行为异常、睡眠障碍、皮肤色素减退及特征性面容。 |
|
| 16号 | 16p11.2 | 16p11.2微缺失 | |
| 16p13.11 | 16p13.1微缺失 | ||
| 16p13.3 | 鲁宾斯坦-泰比综合征(Rubinstein-Taybi综合征) | 发病率(出生时)为1/125,000 | |
| 17号 | 17p13.3 | 米勒-迪克综合征(Miller-Dieker综合征) | |
| 17p11.2 | 史密斯-马吉利综合征(Smith-Magenis综合征) | 发病率(出生时)为1/15,000至1/25,000 | |
| 17q11.2 | 1型神经纤维瘤病(神经芽细胞瘤1型) | ||
| 20号 | 20p12.23 | 阿拉杰里综合征(Alagille综合征) | |
| 22号 | 22q11.2 | 2型迪乔治综合征(DiGeorge综合征2型) 22q11.2微缺失综合征 |
发病率(出生时)为1/4,000 表现为先天性心脏病、精神发育迟缓、特征性面容、免疫力低下、腭裂/卵腭不全、鼻音、低钙血症。 |
| 22q13.33 | 费兰-麦克德米德综合征(Phelan-McDermid综合征) |
报告案例仅为部分缺失的示例
东京卫生检查所采用的次世代测序技术(NGS)无法检测出 500 万个碱基对以下的缺失或重复。
本检测无法涵盖上述综合征的所有具体病例。
| 染色体 | 重复部位 | 综合征 | 备注 |
|---|---|---|---|
| 1号 | 1q21.1 | 1q21.1微重复综合征 | 1q21.1 部分重复(翻译) |
| 2号 | 2p21 | 全前脑畸形(全前脑症) | |
| 3号 | 3q29 | 3q29微重复综合征 | |
| 5号 | 5p13.2 | 德朗热综合征(Cornelia de Lange综合征) | |
| 5q35.3 | 索托斯综合征(Sotos综合征) | 有研究指出缺失型与重复型在部分症状上存在差异。 | |
| 8号 | 8p23.1 | 8p23.1微重复综合征 | |
| 9号 | 9q34.13 | 1型结节性硬化症 | 由 TSC1 基因突变引起 发病率约为 1/5,800 |
| 10号 | 10q24.3 | 10q24染色体重复综合征 | 11号 | 11p13 | WAGR综合征 |
| 12号 | 12q24.1 | 努南综合征(Noonan综合征) | 曾有1例关于 RAF1 重复及1例关于该基因缺失的报告 |
| 13号 | 13q32.3 | 5型全前脑畸形(全前脑症5型) | |
| 15号 | 15q26qter | 过度生长・智力障碍 | |
| 16号 | 16p11.2 | 16p11.2微重复 | |
| 16p13.3 | 2型结节性硬化症 | 由 TSC2 基因突变引起 发病率约为 1/5,800 |
|
| 16p13.3 | 鲁宾斯坦-泰比综合征(Rubinstein-Taybi综合征) | 由 CREBBP 基因突变引起 发病率(出生时)为1/125,000 |
|
| 16p13.11 | 16p13.1微重复 | ||
| 17号 | 17p11.2 | 波托茨基-卢普斯基综合征(Potocki-Lupski综合征) | 17号染色体(17p11.2)部分重复:发育迟缓患儿的重复病例 |
| 17p12 | 1A型腓骨肌萎缩症(Charcot-Marie-Tooth 1A型) | ||
| 17q21.31b | 17q21.31微重复综合征 | ||
| 22号 | 22q11.1 | 猫眼综合征 | |
| 22q11.2 | 22q11.2重复综合征 | 表现为先天性心脏病、精神发育迟缓、特征性面容、免疫力低下、腭裂/卵腭不全、鼻音、低钙血症。 |
报告案例仅为部分缺失/重复的示例
东京卫生检查所采用的次世代测序技术(NGS)无法检测出 500 万个碱基对以下的缺失或重复。
本检测无法涵盖上述综合征的所有具体病例。
1号染色体
在部分缺失中,由于染色体特定区域内存在的基因丢失,可能会导致发育障碍或引发特定的综合征。
1p36缺失综合征
- 病因: 由于1号染色体短臂(1p36)发生缺失而引起。
- 症状: 常见症状包括智力障碍、发育迟缓、肌张力低下、行为问题、心脏异常以及特征性的面部异常(例如前额宽大、眼窝较浅等)。此外,有时还会伴有癫痫发作或听力问题。
1q缺失综合征
- 病因: 由于1号染色体长臂(1q)发生缺失而引起。
- 症状: 可能会出现智力障碍、发育迟缓、面部畸形、心脏或肾脏异常。此外,也有伴随肌张力低下和癫痫的病例报告。
1q21.1缺失综合征:当1号染色体长臂(q)的21.1区域发生缺失时,患心脏疾病、精神发育迟缓、自闭症谱系障碍等疾病风险会随之增加。
1q42.13缺失综合征(由于1号染色体长臂42.13区域缺失导致的综合征)
在部分重复中,由于染色体特定区域内的基因异常增多,从而导致健康或发育出现异常。
1p36重复综合征
- 病因: 由于1p36区域的基因发生重复,导致基因过度表达。
- 症状: 具体症状因重复的位置和范围而异,常见表现包括发育迟缓、智力障碍以及特征性的面部畸形。此外,也有伴随心脏异常、肌张力低下以及行为问题(如自闭症倾向等)的病例报告。
1q重复综合征
- 病因: 由于1号染色体长臂(1q)发生重复,导致特定基因异常增多。
- 症状: 可能会出现智力障碍、发育迟缓、身体结构异常(如心脏或肾脏异常)以及肌张力低下。根据重复的具体位置不同,症状的严重程度也可能存在差异。
2号染色体
2号染色体部分缺失是指由于染色体的一部分丢失,导致关键基因缺乏,从而引发发育及身体结构上的问题。以下是与特定部分缺失相关的综合征:
2q37缺失综合征
- 病因: 由于2号染色体长臂(2q)的37区域发生缺失而引起。
- 症状: 临床报告的症状包括智力障碍、行为问题、发育迟缓、骨骼发育异常(如短指/趾症)、肥胖以及心脏问题。此外,患自闭症谱系障碍的风险也较高。
2p16.3缺失综合征
- 病因: 由于2号染色体短臂(2p)的16.3区域发生缺失而引起。
- 症状: 表现为智力障碍、发育迟缓、语言发育落后、面部形态异常(如前额宽大、小颌畸形)等。此外,也会出现行为异常和学习障碍。
2号染色体部分重复是指由于特定的基因异常增多,从而引发各种健康问题。以下是与特定部分重复相关的综合征:
2q13重复综合征
- 病因: 由于2号染色体长臂(2q)的13区域发生重复而引起。
- 症状: 可能会出现发育迟缓、智力障碍、自闭症谱系障碍以及特征性面容。此外,根据重复的具体区域不同,有时也会伴随心脏或肾脏异常。
2q23.1重复综合征
- 病因: 由于2q23.1区域发生重复而引起。
- 症状: 临床报告的症状包括智力障碍、发育迟缓、肌张力低下、特征性面部形态、行为问题以及睡眠障碍。
3号染色体
部分缺失是指由于染色体特定部分丢失,导致该区域内的基因无法发挥正常功能,从而引发健康问题。
3p缺失综合征
- 病因: 由于3号染色体短臂(3p)发生部分缺失而引起。
- 症状: 临床报告的症状包括智力障碍、发育迟缓、肌张力低下、特征性面部异常以及心脏问题。此外,有时也会伴随癫痫或自闭症谱系障碍。
3q缺失综合征
- 病因: 由于3号染色体长臂(3q)的一部分发生缺失而引起。
- 症状: 表现为智力障碍、运动发育迟缓、特定的身体结构异常(如面部形态异常、四肢畸形)以及心脏或肾脏异常。
部分重复是指由于染色体的特定部分重复存在,导致基因过度表达,从而引发发育或健康方面的异常。
3q重复综合征
- 病因: 由于3号染色体长臂(3q)发生重复而引起。
- 症状: 多表现为智力障碍、发育迟缓、面部特征性异常、心脏或肾脏异常,临床上也有伴随行为问题和癫痫的病例报告。
4号染色体
4号染色体部分缺失是指由于染色体的一部分发生缺失,从而可能会导致发育障碍或身体结构异常。
4p缺失综合征(Wolf-Hirschhorn综合征 / 沃夫-贺希宏综合征)
- 病因: 由于4号染色体短臂(4p)的一部分发生缺失而引起。
- 症状: 表现为重度智力障碍、发育迟缓、身材矮小、特征性面部形态(如“希腊头盔样”面容)、惊厥、心脏畸形、肌张力低下等。该综合征被认为是一种罕见的遗传性疾病。
4q缺失综合征
- 病因: 由于4号染色体长臂(4q)的一部分发生缺失而引起。
- 症状: 临床报告的症状包括发育迟缓、智力障碍、心脏或肾脏异常、面部形态异常。此外,有时也会伴随肌张力低下和运动发育落后。
4号染色体部分重复是指由于特定的基因区域异常增多,导致基因过度表达,从而可能会导致发育或健康方面出现异常。
4p重复综合征
- 病因: 由于4号染色体短臂(4p)发生重复而引起。
- 症状: 临床报告的症状包括发育迟缓、智力障碍、肌张力低下以及特征性的面部形态。此外,有时也会表现出行为问题或自闭症谱系障碍。
4q重复综合征
- 病因: 由于4号染色体长臂(4q)发生重复而引起。
- 症状: 可能会出现智力障碍、发育迟缓、特征性面容、心脏或肾脏异常以及运动能力发育落后等。
5号染色体
部分缺失是指由于染色体的一部分发生缺失,导致关键基因无法发挥正常功能,从而可能会对健康和发育造成不良影响。
5p缺失综合征(猫叫综合征 / Cri-du-chat综合征)
- 病因: 由于5号染色体短臂(5p)的一部分发生缺失而引起。该综合征也被称为“猫叫综合征”,在新生儿期常表现出特征性的、类似于“猫叫声”的啼哭。
- 症状: 包括智力障碍、发育迟缓、肌张力低下、特征性面容(如小颌畸形、宽鼻梁、外眼角下斜)、低出生体重以及行为问题。在严重病例中,有时也会伴随心脏畸形或呼吸系统问题。
5q缺失综合征
- 病因: 由于5号染色体长臂(5q)发生缺失而引起的一种血液系统疾病。该异常与骨髓增生异常综合征(MDS)密切相关,可能会导致制造红细胞的细胞出现异常。
- 症状: 临床报告的症状包括贫血、骨髓衰竭、疲劳感以及免疫系统异常。5q缺失综合征尤其多见于成年女性。
部分重复是指由于染色体的一部分发生重复,导致基因异常增多,从而可能会对健康和发育造成影响。
5q重复综合征
- 病因: 由于5号染色体长臂(5q)发生部分重复而引起。
- 症状: 表现为智力障碍、运动发育落后、肌张力低下、特征性面容、行为问题以及心脏或肾脏异常。
6号染色体
6号染色体部分缺失是指由于该区域内的基因丢失,可能会引发各种健康问题。特别需要注意的是,6号染色体包含人类白细胞抗原(HLA)基因,这些基因在免疫应答中发挥着重要作用。
6p缺失综合征
- 病因: 由于6号染色体短臂(6p)的一部分发生缺失而引起。
- 症状: 可能会出现智力障碍、发育迟缓、肌张力低下、行为问题以及免疫系统异常。此外,在身体结构特征方面,也有伴随面部形态异常和手足异常的病例报告。
6q缺失综合征
- 病因: 由于6号染色体长臂(6q)的一部分发生缺失而引起。
- 症状: 表现为发育迟缓、智力障碍、身体结构异常(特别是心脏或肾脏),此外,患行为问题和自闭症谱系障碍的风险也可能会随之增高。
6号染色体部分重复是指由于存在异常增多的基因,导致基因过度表达,从而引发发育或健康方面的异常。
6q重复综合征
- 病因: 由于6号染色体长臂(6q)发生重复而引起。
- 症状: 临床报告的症状包括发育迟缓、智力障碍、心脏异常,此外也有患自闭症谱系障碍风险增加的报告。
7号染色体
7号染色体部分缺失是指由于基因的一部分丢失,从而引发健康问题。特别是以下综合征广为人知:
威廉姆斯综合征(Williams Syndrome)
- 病因: 主要原因是位于7号染色体长臂(7q11.23)的ELN(弹性蛋白)基因发生缺失。
- 症状: 表现为智力障碍、心血管问题(特别是主动脉瓣狭窄)、特征性面容(如小鼻、大嘴)以及过于社交的性格(极其友善)。此外,有时也会伴随发育迟缓或学习障碍。
7q缺失综合征
- 病因: 由于7号染色体长臂(q)的一部分发生缺失而引起。
- 症状: 临床报告的症状包括智力障碍、发育迟缓、面部畸形(如眼距过宽等)、生长发育障碍以及心脏或肾脏问题。
7号染色体部分重复是指由于特定的基因异常增多,从而对健康和发育造成影响。可能会出现以下症状:
7q11.23重复综合征
- 病因: 由于7号染色体的同一区域(7q11.23)发生重复而引起。这与威廉姆斯综合征的情况相反。
- 症状: 主要特征包括自闭症谱系障碍(ASD)、发育迟缓、语言发育落后以及学习障碍。临床上也有伴随行为问题和感觉过敏的病例报告。
7p重复综合征
- 病因: 由于7号染色体短臂(p)发生重复而引起。
- 症状: 可能会出现发育迟缓、智力障碍、特征性面容、心脏或消化系统问题。此外,也有伴随行为障碍和睡眠障碍的病例报告。
8号染色体:=>请参阅海报
8号染色体部分缺失是指由于染色体的一部分发生缺失,从而导致发育障碍或身体结构异常。以下是与8号染色体缺失相关的代表性综合征:
8p缺失综合征(8p微缺失综合征)
- 病因: 由于8号染色体短臂(8p)的一部分发生缺失而引起。
- 症状: 表现为智力障碍、发育迟缓、特征性面容、先天性心脏病以及运动协调障碍。临床上也有伴随语言发育落后和行为问题的报告。
兰格-吉迪恩综合征(Langer-Giedion综合征)
- 病因: 由于位于8号染色体长臂(8q)的 TRPS1 基因和 EXT1 基因发生缺失而引起。
- 症状: 表现为智力障碍、特征性面容、骨骼发育异常(特别是手指/趾或骨骼的生长障碍)以及脱发症(毛发育不良)等。
8号染色体部分重复是指由于特定的基因异常增多,从而可能会引发发育或健康方面的异常。
8p重复综合征
- 病因: 由于8号染色体短臂(8p)发生重复而引起。
- 症状: 可能会出现智力障碍、发育迟缓、面部形态异常、心脏异常以及类似于自闭症谱系障碍(ASD)的行为问题。症状的严重程度因重复区域的范围而异。
8q重复综合征
- 病因: 由于8号染色体长臂(8q)发生重复而引起。
- 症状: 临床报告的症状包括智力障碍、发育迟缓、特征性面容、运动协调障碍以及心脏异常。此外,也会出现行为问题和学习障碍。
8p23.1 缺失综合征(由于8号染色体p23.1区域缺失导致的综合征)
8p23.1 微缺失综合征(详见海报)
8p23.1 重复综合征(详见海报)
9号染色体
9号染色体部分缺失是指由于染色体的一部分发生缺失,从而引发发育障碍或身体结构异常。临床上已知的相关综合征如下:
9p缺失综合征
- 病因: 由于9号染色体短臂(9p)的一部分发生缺失而引起。
- 症状: 可能会出现智力障碍、发育迟缓、特征性面容(如宽鼻梁、鼻孔上翻、眼距过宽等)、生长发育障碍以及运动功能发育落后。此外,也有伴随心脏或肾脏异常的报告。
- 别名: 也被称为阿尔菲综合征(Alfi’s Syndrome)。
9q缺失综合征
- 病因: 由于9号染色体长臂(9q)的一部分发生缺失而引起。
- 症状: 表现为智力障碍、发育迟缓、肌张力低下、心脏或消化系统异常以及免疫缺陷等。具体症状的严重程度因缺失区域的不同而存在差异。
9号染色体部分重复是指由于基因异常增多,从而可能会对发育和健康造成影响。
9p重复综合征
- 病因: 由于9号染色体短臂(9p)的相关区域发生重复而引起。
- 症状: 表现为智力障碍、发育迟缓、特征性面容、心脏或肾脏异常以及自闭症谱系障碍(ASD)等。根据重复区域的大小不同,症状的严重程度也可能存在差异。
9q重复综合征
- 病因: 由于9号染色体长臂(9q)的相关区域发生重复而引起。
- 症状: 可能会出现智力障碍、发育迟缓、行为问题以及身体结构异常。特别是心脏、消化系统或肾脏可能会出现问题。
10号染色体
10号染色体部分缺失是指由于染色体的一部分发生缺失,从而可能会导致发育障碍或身体结构异常。
10q缺失综合征(10q微缺失综合征)
- 病因: 由于10号染色体长臂(10q)的一部分发生缺失而引起。
- 症状: 可能会出现智力障碍、发育迟缓、特征性面容、心脏或肾脏异常。此外,运动功能发育落后和语言发育迟缓也较为常见。
- 治疗: 对于该缺失综合征,早期干预与康复训练至关重要,需要进行发育支持和医疗护理。针对心脏异常等症状,有时也可能需要进行外科手术治疗。
10p缺失综合征
- 病因: 由于10号染色体短臂(10p)的一部分发生缺失而引起。
- 症状: 可能会出现发育迟缓、智力障碍、生长发育障碍、特征性面容以及心脏或肾脏异常。特征性的面部形态包括宽鼻梁、鼻孔上翻以及眼距过宽等。
10号染色体部分重复是指由于染色体的一部分异常增多,导致特定的基因过度表达,从而对健康造成影响。
10q重复综合征
- 病因: 由于10号染色体长臂(10q)的一部分发生重复而引起。
- 症状: 表现为智力障碍、发育迟缓、面部形态异常、心脏或消化系统问题。根据重复的范围和位置不同,症状的严重程度也可能存在差异。
10p重复综合征
- 病因: 由于10号染色体短臂(10p)发生重复而引起。
- 症状: 可能会出现发育迟缓、智力障碍、行为问题、特征性面部形态、肌张力低下以及心脏或肾脏异常。
11号染色体
11号染色体部分缺失是指由于染色体的一部分发生缺失,导致特定基因功能缺失,从而可能会引发发育迟缓や身体结构异常。代表性综合征如下:
肾母细胞瘤(WT1基因缺失)
- 病因: 由于位于11号染色体短臂(11p)的 WT1 基因发生缺失而引起。该基因参与肾脏发育,并在抑制肿瘤方面发挥着重要作用。
- 症状: 表现为肾脏恶性肿瘤(肾母细胞瘤 / Wilms瘤)、泌尿生殖系统异常,有时也会伴随性发育异常。
贝克威思-威德曼综合征(BWS)
- 病因: 由于11p15.5区域的基因发生缺失或功能不全而引起。这与 IGF2 等参与生长发育的基因异常相关。
- 症状: 特征主要表现为巨大儿症、器官肥大、脐疝以及患肿瘤风险增高。
雅各布森综合征
- 病因: 由于11号染色体长臂(11q)的一部分发生缺失而引起。
- 症状: 临床报告的症状包括智力障碍、运动发育迟缓、特征性面容(如前额宽大、外眼角下斜)、出血倾向以及心脏异常等。
11号染色体部分重复是指由于特定区域发生重复,导致基因过度表达,从而可能会对健康和发育造成影响。
11q重复综合征
- 病因: 由于11号染色体长臂(11q)发生重复而引起。
- 症状: 可能会出现发育迟缓、智力障碍、身体结构异常(特别是心脏或泌尿生殖系统异常)以及特征性面容。
11p重复综合征
- 病因: 由于11号染色体短臂(11p)发生重复而引起。
- 症状: 临床报告的症状包括发育迟缓、语言发育落后、肌张力低下以及身体结构异常。根据重复基因的不同,症状的范围也存在差异。
12号染色体
部分缺失是指由于染色体的特定区域丢失,导致多种基因缺乏,从而可能会引发特定的症状。12号染色体缺失所带来的影响,主要取决于发生缺失的区域以及该区域内所包含的基因。
- 症状示例: 智力障碍、发育迟缓、身体结构异常(如心脏或肾脏畸形等)、身材矮小以及肌张力低下等。
临床上有报告指出,像12q15缺失综合征这样特定区域(12号染色体长臂)发生缺失时,会表现出特异性的症状。 - 诊断: 缺失异常可通过染色体检测(如 FISH 或 CGH 芯片/微阵列比较基因组杂交等)来进行确诊。
主要综合征
- 12q缺失综合征: 指12号染色体长臂(q)的一部分发生缺失的情况。常见症状包括发育迟缓、智力障碍、肌张力低下、特征性面容以及心脏异常等。
- 12p缺失综合征: 指12号染色体短臂(p)的一部分发生缺失的情况。这可能会导致发育迟缓和身体结构异常。
- 影响范围: 部分重复是指染色体的一部分比正常数量增多的状态,这可能会导致基因过度表达。
主要综合征
- 12q重复综合征: 12号染色体长臂的一部分发生重复时,可能会出现发育迟缓、智力障碍、生长发育障碍以及特征性面容等。
- 12p重复综合征: 短臂发生重复时,也可能会出现类似的症状。
13号染色体
13号染色体一部分发生缺失是指由于特定基因无法发挥正常功能,从而可能会对发育和健康造成影响。
- 13q缺失综合征: 由于13号染色体长臂(q)发生部分缺失而引起。具体症状包括智力障碍、发育迟缓、特定的面部畸形(如小眼畸形、低鼻梁等)、指/趾甲发育不良以及心脏或肾脏异常。
- 视网膜母细胞瘤(Retinoblastoma): 位于13号染色体q14区域的 RB1 基因发生缺失,可能会导致发生视网膜母细胞瘤,这 liquid 是一种儿童期常见的眼部恶性肿瘤。
13号染色体一部分发生重复是指由于包含了多余的遗传信息,导致基因过度表达,从而可能会引发健康或发育方面的异常。
- 重复综合征: 13号染色体部分重复临床上非常罕见,可能会表现为智力障碍、发育迟缓以及头面部形态异常(例如前额宽大、小颌畸形等)。根据重复区域的不同,症状的严重程度也存在差异。
14号染色体
14号染色体一部分发生缺失是指由于该区域内的基因缺乏,从而可能会导致发育障碍或身体结构异常。
-
症状示例:
- 智力障碍或发育迟缓
- 特定的面部形态异常(面容改变或骨骼异常)
- 心脏或肾脏畸形
- 临床上也有伴随免疫缺陷等症状的报告。
- 14q缺失综合征: 特别是14号染色体长臂(q)发生缺失的情况较为人熟知,可能会伴随生长发育障碍、肌张力低下、发育迟缓,甚至癫痫等神经系统症状。
14号染色体部分重复是指由于存在过多的遗传物质,导致异常的基因表达,从而对健康和发育造成影响。根据重复区域的大小和位置不同,会出现不同的症状。
-
症状示例:
- 智力障碍或学习障碍
- 发育不良或身材矮小
- 眼部或心脏异常
- 颅面部异常或手足异常
- 重复综合征: 已知当14号染色体长臂或短臂的一部分发生重复时,会导致生长发育迟缓或特定的形态异常。
15号染色体
15号染色体部分缺失临床上已知的相关遗传性疾病如下:
普拉德-威利综合征(PWS / 小胖威利综合征)
- 病因: 由于15号染色体父源性的一部分(通常为15q11-q13区域)发生缺失而引起。少数情况下是由基因功能不全或缺失所致。
- 症状: 特征表现为新生儿期的肌张力低下、因食欲异常导致的肥胖、智力障碍以及性腺功能减退。此外,有时也会伴随行为问题或睡眠障碍。
安格曼综合征(AS / 天使综合征)
- 病因: 虽然与普拉德-威利综合征发生缺失的区域相同(15q11-q13),但该疾病是由于母源性染色体发生缺失所致。
- 症状: 主要特征包括智力障碍、运动协调障碍、频繁发笑或兴奋以及癫痫发作。
15号染色体部分重复是指由于存在多余的基因,从而对发育和健康造成影响。其中最广为人知的是15q11-q13重复综合征。
15q11-q13重复综合征
- 病因: 由于15号染色体这一特定区域发生重复而引起。
- 症状: 常见症状包括自闭症谱系障碍、发育迟缓、肌张力低下、智力障碍、惊厥发作以及行为问题。研究表明,15q11-q13重复在母源性来源时,其症状往往表现得更加严重。
16号染色体
16号染色体部分缺失是指由于基因缺乏,从而可能会导致特定的发育障碍或身体结构异常。
16p11.2缺失综合征
- 病因: 由于16号染色体短臂(16p11.2)的一部分发生缺失而引起。
- 症状: 特征表现为发育迟缓、智力障碍、患自闭症谱系障碍的风险较高,此外也常见运动功能和语言发育落后、学习障碍等。同时,部分患者也可能会出现体重增加或肥胖。
16q缺失综合征
- 病因: 当16号染色体长臂(q)的一部分发生缺失时,可能会出现智力障碍或发育迟缓。
- 症状: 临床报告的症状包括身体某些部位的发育异常、肌张力低下、行为问题以及心脏或肾脏异常。
16号染色体部分重复是指由于存在多余的基因,从而可能会对健康和发育造成影响。
16p11.2重复综合征
- 病因: 当同一区域(16p11.2)发生重复时,便会引发相应的异常。
- 症状: 特征表现为发育迟缓、智力障碍、自闭症谱系障碍倾向、体重减轻或体重偏低。在行为方面,可能会表现出注意缺陷多动障碍(ADHD)或学习障碍。
17号染色体
17号染色体部分缺失是指由于染色体的一部分发生缺失,导致关键基因缺乏,从而可能会对发育和健康造成影响。
17p13.3缺失综合征(米勒-迪克综合征 / Miller-Dieker综合征)
- 病因: 由于17号染色体短臂(p)的 13.3 区域发生缺失而引起。
- 症状: 特征表现为重度智力障碍、癫痫、肌张力低下以及颅面部异常。由于该异常会影响大脑发育,可能会引发被称为“平脑症(滑脑症)”的大脑结构异常。
史密斯-马吉利综合征(Smith-Magenis综合征)
- 病因: 由于17p11.2区域发生缺失而引起。
- 症状: 表现为智力障碍、发育迟缓、行为异常(如自伤行为)、睡眠障碍以及特征性面容等。
17号染色体部分重复是指由于染色体的一部分异常增多,从而导致健康或发育方面的异常。
17p11.2重复综合征(波托茨基-卢普斯基综合征 / Potocki-Lupski综合征)
- 病因: 由于17号染色体短臂(17p11.2)发生重复而引起。
- 症状: 表现为自闭症谱系障碍、学习障碍、语言发育迟缓、肌张力低下以及心脏异常等。
18号染色体
18号染色体部分缺失是指由于染色体的一部分发生缺失,导致基因丢失,从而引发发育障碍或身体结构异常。
18q缺失综合征(18q-综合征)
- 病因: 由于18号染色体长臂(q)的一部分发生缺失而引起。
- 症状: 表现为发育迟缓、智力障碍、肌张力低下、特征性面部畸形、足部畸形(如扁平足等)、免疫缺陷、语言发育落后以及行为障碍。此外,部分患者在青春期后可能会出现激素异常问题。
18p缺失综合征(18p-综合征)
- 病因: 由于18号染色体短臂(p)发生缺失而引起。
- 症状: 常见症状包括生长发育迟缓、运动发育迟缓、肌张力低下以及轻度至中度智力障碍。临床上也有伴随面部形态异常、语言发育迟缓等报告。
18号染色体部分重复是指由于特定的基因区域发生重复,从而导致健康或发育方面的异常。
18q重复综合征
- 病因: 由于18号染色体长臂(q)发生重复而引起。
- 症状: 可能会出现身体或面部形态异常、发育迟缓、智力障碍以及癫痫。此外,心脏或肾脏也可能会出现异常。
18p重复综合征
- 病因: 由于18号染色体短臂(p)发生部分重复而引起。
- 症状: 临床报告的症状包括颅骨或面部形态异常、发育迟缓、智力障碍以及行为问题等。
19号染色体
19号染色体部分缺失是指由于特定的基因丢失,从而可能会导致遗传性疾病或发育障碍。
19p13缺失综合征
- 病因: 由于19号染色体短臂(p)的 13 区域发生缺失而引起。
- 症状: 临床报告的症状包括发育迟缓、智力障碍、身体结构异常(特别是头面部形态异常)。有时也可能伴随癫痫或行为异常。
19q13缺失综合征
- 病因: 由于19号染色体长臂(q)的 13 区域发生缺失而引起。
- 症状: 可能会出现发育迟缓、肌张力低下、心脏或肾脏异常以及癫痫等。此外、也有伴随生长发育障碍或免疫系统异常的报告。
19号染色体一部分发生重复是指由于特定的基因异常增多,从而可能会对发育和健康造成影响。
19p13重复综合征
- 病因: 由于19号染色体短臂的一部分发生重复而引起。
- 症状: 表现为发育迟缓、智力障碍、行为异常,临床上也有伴随肌张力低下或身体结构异常(如面部或手足畸形)的报告。
19q13重复综合征
- 病因: 由于19号染色体长臂的 13 区域发生重复而引起。
- 症状: 可能会出现智力障碍、学习障碍、自闭症谱系障碍倾向、惊厥发作以及心脏异常。
20号染色体
20号染色体一部分发生缺失是指由于特定的基因缺乏,从而可能会导致各种症状の显现。临床上特别是有关于20号染色体长臂(q)或短臂(p)发生缺失的报告。
20p缺失综合征
- 病因: 由于20号染色体短臂(p)的一部分发生缺失而引起。
- 症状: 表现为智力障碍、发育迟缓、肌张力低下以及面部或手足畸形等。此外、也有伴随行为问题或学习障碍的报告。
20q缺失综合征
- 病因: 由于20号染色体长臂(q)发生缺失而引起。
- 症状: 可能会出现发育迟缓、运动功能发育落后以及心脏或肾脏异常。此外、也有伴随免疫系统或内分泌系统异常的报告。
20号染色体一部分发生重复是指由于存在多余的基因,从而可能会引发发育障碍或身体结构异常。
20p重复综合征
- 病因: 由于20号染色体短臂发生重复而引起。
- 症状: 表现为智力障碍、发育迟缓、特征性面部形态异常,有时也可能伴随行为问题或心脏异常。
20q重复综合征
- 病因: 由于20号染色体长臂(q)发生重复而引起。
- 症状: 表现为发育迟缓、智力障碍、学习障碍、行为问题,临床上也有伴随心脏或肾脏异常的报告。
21号染色体
21号染色体一部分发生缺失是指由于该区域内包含的关键基因缺乏,从而可能会对发育和健康造成影響。
21q缺失综合征
- 病因: 由于21号染色体长臂(q)的一部分发生缺失而引起。
- 症状: 可能会出现智力障碍、发育迟缓、肌张力低下、心脏或消化系统异常以及特征性面容等。
- 反唐氏综合征: 在部分病例中,由于21号染色体的一部分发生缺失,可能会表现出虽然具有类似于21-三体综合征(唐氏综合征)の特征,但临床症状却完全相反的情況。
21号染色体一部分发生重复是指由于基因过度表达,从而引发特定的综合征或健康问题。
21q重复综合征
- 病因: 由于21号染色体长臂(q)发生部分重复而引起。
- 症状: 临床报告的症状包括发育迟缓、学习障碍、特征性面容、肌张力低下、心脏问题以及惊厥发作。根据重复区域的大小和位置不同,症状的严重程度也存在差异。
20q重复综合征
- 病因: 由于20号染色体长臂(q)发生重复而引起。
- 症状: 表现为发育迟缓、智力障碍、学习障碍、行为问题,临床上也有伴随心脏或肾脏异常的报告。
22号染色体
22号染色体部分缺失是指由于基因发生缺失,从而可能会导致发育障碍或身体结构异常。其中,以 22q11.2 缺失最为常见。
猫眼综合征(Cat Eye Syndrome)
- 病因: 由于22号染色体的一部分(靠近短臂与长臂交界处的区域)发生缺失或重复而引起。
- 症状: 临床报告的症状包括眼部特征性异常(如瞳孔垂直裂/猫眼样改变)、肛门或尿路畸形、心脏异常以及发育迟缓。
22号染色体部分重复是指由于特定的基因异常增多,从而可能会对发育和健康造成影响。
22q11.2重复综合征
- 病因: 由于22q11.2区域发生重复,导致基因多余存在而引起。
- 症状: 可能会出现发育迟缓、学习障碍、自闭症谱系障碍、行为异常以及心脏异常。
20q重复综合征
- 病因: 由于20号染色体长臂(q)发生重复而引起。
- 症状: 表现为发育迟缓、智力障碍、学习障碍、行为问题,临床上也有伴随心脏或肾脏异常的报告。
2 p deletion
2p25.1–25.3家族性倒位重复/缺失为倒位重复的起源提供新线索
我们研究了一个家族,其中两名儿童及其父亲均分离出相同的 10 Mb 2p25.3-p25.1 倒位重复,且所有人均表现出三体表型。由于荧光原位杂交(FISH)分析证实该重复是倒位的,因此推测根据经典的“倒位重复伴缺失(inv dup del)”型重排,可能还存在连续的末端缺失。虽然使用 2p 和 2q 亚端粒探针进行的 FISH 结果显示正常,但分辨率为 100 kb 的微阵列比较基因组杂交(aCGH)显示,除重复外还存在一个 273 kb 的缺失。虽然仅检测到一个具有正常 Log 值的有效点,但高分辨率 aCGH 分析(约 20 kb)进一步提示缺失区域和重复区域之间存在单拷贝区域。通过实时荧光定量 PCR 和断裂点克隆重新定义了该重排的精确结构,证实了缺失区域和重复区域之间存在 2680 bp 的单拷贝序列,并且涉及可能形成非 B型 DNA 结构的简单重复序列。该重排并非由节段重复或短反向重复序列介导,双链断裂可能是通过非同源末端连接或微同源介导的染色体内修复来完成的。这些数据强调了一个事实,即与倒位重复相关的伴随缺失发生频率极可能远高于仅靠经典细胞遗传学方法所能证实的频率。本文还对三体及末端 2p 缺失对表型的影响进行了讨论。
https://www.nature.com/articles/ejhg2008160伴有染色体 2p25 重复和 2q37 缺失患者的严重生长激素缺乏症及垂体畸形
我们报告了一名在 4.8 岁时确诊的男童病例,他表现出严重的生长发育障碍、生长激素(GH)缺乏症、伴有普遍语言障碍的精神运动发育迟缓以及独特的表型。通过磁共振成像(MRI)对下丘脑-垂体区域进行评估,结果显示其垂体发育不良,伴有垂体柄断裂和异位垂体后叶,这些被认为是永久性 GH 缺乏症的预后标志物。虽然因胎儿颈项透明层增厚而进行的产前染色体分析显示男胎核型正常,但出生后的高分辨染色体显带分析引起了对 2q 异常的怀疑。随后,微阵列比较基因组杂交(Array-CGH)揭示了一种由 2p25 重复和 2q37 缺失组成的新发(de novo)复杂基因组重排:arr[hg19] 2p25.3p25.1(30,341-9,588,369)x3, 2q37.2q37.3(235,744,424-243,041,305)x1。FISH 分析显示,异常的 2号染色体模拟了一个倒位衍生染色体,其重复的 2p 区域位于 2q 的远端。据我们所知,这是首例远端 2p25 重复和 2q37 缺失以及垂体畸形导致 GH 缺乏症的病例。
https://molecularcytogenetics.biomedcentral.com/articles/10.1186/1755-8166-7-41一例伴有 1.9 Mb 末端新发 2p25.3 缺失并表现出肥胖、智力障碍及多动症早期发作的新患者
通过 aCGH 分析检测出的 2p25.3 末端和间质缺失(大小 < 4 Mb)已在大约 18 名患者中被报道,他们具有共同的临床特征,主要表现为早发性肥胖/超重,并伴有智力障碍(ID)和行为问题。这一观察结果引发了一种假设,即 2p 亚端粒缺失应与综合征性肥胖相关,并且由于在既往发表的所有病例中 MYT1L 基因均发生缺失或破坏,因此该基因成为了导致智力障碍和肥胖的主要候选基因。
在此,我们介绍了一名 4.4 岁女童的病例,她具有由早发性肥胖、中度智力障碍和多动症组成的特征性表型。通过 aCGH 分析检测出其存在一个源自父亲的 1.9 Mb 新发 2p25.3 末端缺失。该缺失破坏了 MYT1L 基因,并包含了其他 5 个 OMIM 基因:ACP1、TMEM18、SNTG2、TPO 和 PXDN。
本文还讨论了在与 2p25.3 亚端粒缺失相关的综合征性肥胖的发病机制中,可能与 MYT1L 杂合缺失具有协同功能效应的其他单倍不足基因。
https://molecularcytogenetics.biomedcentral.com/articles/10.1186/1755-8166-7-532q37缺失综合征:14名新患者中包含超重、短指畸形及行为特征的临床谱系最新进展
2q37 位点是最常发生缺失的亚端粒区域之一。通过端粒荧光原位杂交(FISH)分析已在 100 多名患者中证实了此类缺失,而在较少情况下,通过染色体微阵列(Array-CGH)也得到了证实。此前已有关于可识别的“2q37缺失综合征”或类奥尔布赖特遗传性骨营养不良综合征的报道。为了更好地定位缺失并进一步完善该缺失综合征,我们与法国细胞遗传学者协会合作,收集了 14 名具有通过 FISH 和 Array-CGH 明确的远端或间质性 2q37 缺失的新型智力障碍患者。患者表现出面部畸形(13/14人)和短指畸形(10/14人),这与行为问题、自闭症或不同严重程度的自闭症谱系障碍以及超重或肥胖相关。这 14 名新患者的缺失大小在 2.6 至 8.8 Mb 之间。尽管 HDAC4 基因的关键作用已被证实,但缺失区域内其他几种基因对表型的影响尚不明确。我们进一步精确了 2q37 缺失的基因型与表型相关性。为此,我们利用临床数据、文献复习和 Manteia 数据库,对导致骨骼畸形(面部畸形和短指畸形)、超重、行为问题和癫痫发作的候选基因的最小重叠缺失区域进行了研究。在已鉴定的候选基因中,我们将重点关注 PRLH、PER2、TWIST2、CAPN10、KIF1A、FARP2、D2HGDH 和 PDCD1 的作用。
https://www.nature.com/articles/ejhg20122302p25.1–25.3家族性倒位重复/缺失为倒位重复的起源提供新线索
我们研究了一个家族,其中两名儿童及其父亲均分离出相同的 10 Mb 2p25.3-p25.1 倒位重复,且所有人均表现出三体表型。由于 FISH 分析证实该重复是倒位的,因此推测根据经典的 inv dup del 型重排,可能还存在连续的末端缺失。虽然使用 2p 和 2q 亚端粒探针进行的 FISH 结果显示正常,但分辨率为 100 kb 的微阵列比较基因组杂交(aCGH)显示,除重复外还存在一个 273 kb 的缺失。虽然仅检测到一个具有正常 Log 值的有效点,但高分辨率 aCGH 分析(约 20 kb)进一步提示缺失区域和重复区域之间存在单拷贝区域。通过实时荧光定量 PCR 和断裂点克隆重新定义了该重排的精确结构,证实了缺失区域和重复区域之间存在 2680 bp 的单拷贝序列,并且涉及可能形成非 B型 DNA 结构的简单重复序列。该重排并非由节段重复或短反向重复序列介导,双链断裂可能是通过非同源末端连接或微同源介导的染色体内修复来完成的。这些数据强调了一个事实,即与倒位重复相关的伴随缺失发生频率极可能远高于仅靠经典细胞遗传学方法所能证实的频率。本文还对三体及末端 2p 缺失对表型的影响进行了讨论。
https://www.nature.com/articles/ejhg2008160染色体 2q 末端缺失:6 例新患者报告及 66 例表型与断裂点相关性复习
我们报告了一例断裂点位于 2q36 的 2号染色体末端缺失新患者,以及另外 5 例断裂点位于 2q37 的 2q 末端缺失新患者。单侧膈疝是断裂点位于 2q37.1 的 1 名患者身上的新发现。将这些患者与先前报道的 60 名具有 2q 末端缺失的患者进行比较后发现,特定的身体结构异常与断裂点的位置大致相关。例如,在断裂点位于 2q37.3 或其近端的患者中,经常观察到面部特征异常(如前额突出、鼻梁塌陷、耳鼻畸形)、身材矮小以及手足短小。马蹄肾和肾母细胞瘤(Wilms肿瘤)的报道仅限于断裂点位于 2q37.1 的患者,而结构性脑异常和气管异常仅在断裂点位于 2q37.1 或其附近的患者中有所报道。腭裂仅在断裂点最靠近端(2q36 或 2q35)的患者中被报告。在该患者群体中,发育迟缓、智力低下、自闭症样行为和肌张力低下等神经系统影响较为典型,但严重程度并无明确的断裂点分级。对于表现出明显肌张力低下、喂养困难、胃食道反流和发育迟缓的婴儿,以及表现出发育迟缓、自闭症行为和本文所述特征性面部及外皮特征的年长儿,应考虑第2染色体长臂末端缺失的可能性。将临床特征定位到特定的断裂点并完善预测值可能有助于开展遗传咨询。
https://onlinelibrary.wiley.com/doi/10.1002/ajmg.a.301562q37.3新发亚端粒缺失的aCGH分析及临床说明
我们报告了一名 13 岁少女的病例,她核型正常,但具有通过亚端粒 FISH 分析检测到的染色体 2q 新型隐匿性末端缺失。使用 1 Mb 分辨率的 Spectral Chip 2600 (Spectral Genomics) 进行 aCGH 分析后进一步证实了该缺失,并显示另外 4 个相邻克隆也发生了缺失。aCGH 未检测到其他异常。为了对缺失进行详细制图,采用了 8 个 BAC 探针进行了 FISH 研究,并证实了芯片结果。FISH 分析显示缺失断裂点位于克隆 RP11-84G18 和 RP11-83N2 之间(克隆间的物理距离为 0.36 Mb),并延伸至端粒。缺失大小估计约为 6.4 至 6.7 Mb。临床表现包括发育迟缓、严重的行为障碍、生长和青春期延迟、先天性轻度传导性耳聋、生长激素缺乏症、代偿性甲状腺功能减退症、面部畸形、关节过度活动、短中节指骨、异常皮肤纹理,以及新生儿期喉软化症、肌张力低下和脐疝病史。除未观察到心血管、泌尿生殖系统、神经系统异常及湿疹外,我们患者的表型与文献中报道的表型高度一致。类似病例的临床和分子学症状报告将有助于实现精确的表型与基因型关联,并可为患者家庭提供恰当的遗传咨询。
https://www.sciencedirect.com/science/article/abs/pii/S1769721206001005?via%3Dihub利用微阵列比较基因组变异芯片技术产前诊断伴有平脑症以及 2p25.3 和 2q37.3 微缺失的环状 2号染色体
我们展示了一例利用未培养羊水细胞行 aCGH 分析,对一名患有宫内生长迟缓(IUGR)、小头畸形、平脑症和外生殖器模糊的胎儿进行环状 2号染色体(伴有 2p25.3 和 2q37.3 微缺失)非整倍体快速诊断的病例。在我们的病例中,平脑症被添加到了伴有 2p25.3 和 2q37.3 微缺失的环状 2号染色体的中枢神经系统(CNS)异常清单中。本病例还对 2q37.3 区域 HDAC4、KIF1A、PASK、HDLBP、FRAP2 和 D2HGDH 基因单倍不足,以及 2p25.3 区域 MYT1L、SNTG2 和 TPO 基因单倍不足的影响进行了探讨。
https://www.sciencedirect.com/science/article/abs/pii/S0378111913001285?via%3Dihub一例哥伦比亚大头畸形患者的 2q37 缺失综合征:病例报告
背景
2q37 缺失综合征是一种由于 2q37 染色体条带缺失引起的罕见常染色体显性遗传病,可导致发育迟缓、智力障碍、行为异常和颅面畸形,全球已报告 115 多例患者。
病例介绍
我们报告了一名 3 岁的哥伦比亚患者,他表现出语言交流延迟、脐疝、面部畸形、肌张力低下和大头畸形,磁共振成像显示正常。基于微阵列的比较基因组杂交技术(aCGH)显示其在 2q37.2 和 2q37.3 区域存在 5.9 Mb 的缺失,导致一条 2号染色体上的 60 个蛋白编码基因丢失,从而明确了该患者 2q37 缺失综合征的诊断。此前进行的治疗干预为脐疝的外科手术矫正。
结论
基因检测不仅是诊断临床复杂且低频症状的重要工具,也是确保开展及时诊断以进行恰当监测、干预和遗传咨询的关键手段。该病例也为扩展 2q37 缺失综合征的表型及遗传特征提供了宝贵的信息。
3 p deletion
伴有智力障碍和畸形特征患者的 3p25.3 缺失及关键区域的进一步界定
最近,关于3号染色体短腕末端间质性缺失的几篇报道,有助于确定导致 3p 缺失综合征的关键区域。我们报告了一名 11 岁女童的病例,她表现出智力障碍、强迫倾向、肌张力低下和面部畸形,通过微阵列比较基因组杂交(aCGH)确定其存在一个 684 kb 的间质性 3p25.3 缺失。该缺失与最近报道的 3 例间质性 3p25 缺失重叠。这些缺失共享一个 124 kb 的重叠区域,其中仅包含三个 RefSeq 注释基因:THUMPD3、SETD5 和 LOC440944。本例患者表现出的智力障碍、肌张力低下、鼻梁凹陷、长牙槽嵴等表型与既往报道的病例相似,但未观察到在更大缺失病例中报道的心脏缺陷、癫痫发作和小头畸形。因此,该病例不仅提示了基因型与表型的相关性,同时也进一步深化了我们对 3p 缺失后果的认识。
https://pubmed.ncbi.nlm.nih.gov/23613140/远端 3p 缺失综合征:3 例微小远端缺失的详细分子细胞遗传学与临床特征及文献复习
远端型 3p 缺失综合征的特征表现为发育迟缓、低出生体重、生长停滞、小头畸形、短头畸形、眼睑下垂、长人中、小颌畸形和低位耳。我们利用 FISH 和 BAC 技术,在分子水平上对 3 例 3p 缺失进行了详细制图。缺失大小为 10.2-11 Mb,包含了包含 VHL 基因在内的 47-51 个已知基因。其中一例缺失为间质性,其 3p 端粒保持完整。在既往发表的 9 例 3p 缺失患者中,已通过分子或分子细胞遗传学方法对缺失大小进行了估计。本文对这些病例中包含关注基因的基因型与表型进行了比较和讨论。在我们其中一名患者中,近端断裂点的定位提示,先前确定的心脏缺陷关键区域目前可能已被缩小到仅包含三个候选基因。此外,可以得出结论,仅 ATP2B2 基因的缺失不足以引起 3p 缺失患者中常见的听觉障碍。这是文献中报道的第 3 例远端 3p 间质性缺失病例。
https://pubmed.ncbi.nlm.nih.gov/17696125/具有 3p 缺失综合征特征患者的 3p25 微缺失
罕见的 3p 缺失综合征表现为由3号染色体短腕不同长度缺失引起的异常谱系。虽然这些缺失大多涉及 3p 末端,但间质性缺失也可能导致该综合征的特征表现。我们在一名表现出许多典型 3p 缺失特征的患者中检测到一个 643 kb 的间质性缺失。该患者与既往报道的一例具有 1.6 Mb 间质性缺失的患者具有许多共同临床表现,其中包括认知障碍、癫痫发作和先天性心脏缺陷等。一个包含 12 个基因的 518 kb 重叠区域被证实是导致其中一些特征的关键区域。本文还就 CRELD1、SRGAP3、CAMK1、TADA3 和 MTMR14 等几种基因的推定功能,与其参与 3p 缺失综合征表型的可能性进行了讨论。我们提出,这一 518 kb 的重叠区域可能界定了在发生缺失时导致 3p 缺失综合征表型的关键区域。
https://pubmed.ncbi.nlm.nih.gov/22903836/两个家族中的末端 3p 缺失——分子核型与表型的相关性
3p 缺失综合征是一种由于 3p25-pter 区域不同大小缺失引起的罕见疾病。其特征表现为生长发育迟缓、智力低下、面部畸形、小头畸形和眼睑下垂。带有缺失的个体的表型从正常到重度不等。虽然大多数病例为新发(de novo),但也有少数家族性病例的报道。我们描述了两个具有末端 3p 缺失且临床特征极具多样性的家族。在 A 家族中,母亲和女儿的症状极其轻微,而儿子则较为严重。在 B 家族中,母亲表现正常,儿子受到累及,并呈现出先前 3p 缺失综合征中未曾报道的症状。通过全基因组 SNP 芯片分析明确了缺失特征,其大小分别为 9 Mb 和 1.1 Mb。
对 CHL1、CNTN4 和 CRBN 基因的序列分析未发现可能解释先证者更严重表型的隐性隐蔽等位基因。在 A 家族中,9 Mb 的缺失被认为是导致先证者 3p 缺失综合征的原因,但该家族中其他成员极其轻微的表型仍然无法解释。在 B 家族中,1.1 Mb 的末端缺失仅包含了 CHL1 基因,这不足以引起 3p 缺失症状。这表明,目前无法仅基于染色体和/或全基因组芯片的芯片分析结果来预测后代的表型。
3p25.3 带的缺失对 del(3p) 综合征的显现至关重要:3号染色体短腕远端缺失病例中的核型-表型相关性
本文描述了两例3号染色体短腕远端单体(Monosomy)患者。一例为 46,XX,del(3)(p25.3),另一例为 46,XX,r(3)(p26.1q29)。前一例患者表现出 3p- 综合征的特征性临床症状,包括生长发育障碍、智力低下、伴有枕骨扁平的小头畸形、三角脸、眼睑裂小、眼睑下垂、眼距过宽、鼻梁宽平、长牙槽嵴、嘴角下垂、小颌畸形、明显的低位及畸形耳、手指异常以及听觉障碍。后一例患者则表现为伴有智力低下、生长停滞、小头畸形的非特异性表型。通过将本组病例与先前报道的 16 例伴有 3p 远端缺失的病例进行核型-表型比较,提示 3p25.3 带的缺失对于引发 del(3p) 综合征的主要临床症状至关重要。
https://pubmed.ncbi.nlm.nih.gov/2178418/由于非平衡易位导致的 3p25.3→pter 单体合并部分 21号染色体单体(q11.2→q21.3):一例表现为形态异常和发育迟缓的病例
介绍一例 1 岁 5 个月的女性患者,她因精神运动发育迟缓、听觉障碍和形态异常而被转诊接受遗传学评估。患者合并存在由于非平衡新发易位导致的 21号染色体部分单体(q11.2→q21.3)和 3p 染色体末端单体(p25.3→pter)。易位通过荧光原位杂交(FISH)得到证实,断裂点通过高分辨率芯片进行了定位。结合这些技术的分析结果,最终核型被定义为 45,XX,der(3)t(3;21)(p25.3;q21.3)dn,-21.ish der(3)t(3;21)(RP11-329A2-,RP11-439F4-,RP11-95E11-,CTB-63H24 +)。微卫星 DNA 标记分析提示,该染色体重排起源于父系。这是首例由于新发非平衡易位导致 3p 末端单体合并部分近端 21号染色体单体的病例。
https://www.sciencedirect.com/science/article/pii/S03781119120107483p- 综合征界定了 3p25.3 上的耳聋基因座
波及染色体 3p 末端的缺失会导致一系列被称为 3p- 综合征的特征性临床症状。在部分(而非全部)病例中观察到了双侧感音神经性耳聋(SNHL),提示这可能是由于位于 3p25 带的关键基因缺乏所致。截至目前,尚未有研究表明该区域存在导致人类耳聋的基因座。然而,ATP2B2 基因位于 3p25.3,其小鼠同源基因的单倍不足会导致同样严重程度的 SNHL。我们对比了 7 例先前未报道的 3p- 综合征患者的听力检查结果与精细缺失定位,确定了 3p25.3 上的一个 1.38 Mb 区域,该区域的缺失与中度至重度双侧 SNHL 相关。这一新型耳聋基因座包含 18 个基因,其中包括编码细胞膜钙泵 PMCA2 的 ATP2B2 基因。人类耳蜗切片的免疫组织化学分析显示,PMCA2 存在于毛细胞的静纤毛中,提示其在听觉系统中的功能在人类和小鼠之间是保守的。虽然该区域的其他基因仍是候选基因,但我们得出结论,ATP2B2 的单倍不足是导致 3p- 综合征中 SNHL 最可能的原因。
https://www.sciencedirect.com/science/article/abs/pii/S0378595506003145间质性近端 3p 缺失:一种临床公认的综合征
作为体质异常出现的 3号染色体近端短腕间质性缺失十分罕见,明确的临床表型尚未建立。我们报告了一名 30 个月大的女童病例,她伴有 3p12 染色体间质性缺失(del(3)(p12p12)),表现出独特的面容(方脸、斜头畸形、前额宽大、鼻梁宽、长牙槽嵴、低位耳)以及运动/语言发育迟缓。为了进一步明确近端 3p 缺失综合征,我们将该患儿的临床症状与先前报道的具有相同缺失的另外 8 例患者进行了比较。
https://www.sciencedirect.com/science/article/abs/pii/S038776040600235X一例伴有发育迟缓和先天性心脏缺陷患者的染色体 r(3)(p25.3q29):病例报告及文献复习
环状 3号染色体(r(3))是一种极罕见的细胞遗传学异常,临床表现具有异质性,文献中仅报道过 12 例。在此,我们报告了一名 1 岁女童的病例,她表现出特征性面容、发育迟缓和先天性心脏病,利用 G 显带核型分析和 CytoScan 750K 芯片检测出其存在一个大小约 10 Mb 的染色体 3pterp25.3(61,891-9,979,408) 缺失,该缺失包含 42 个已知基因。r(3) 的断裂点被定位于 3p25.3 和 3q29。我们还对已报道的 r(3) 及 3p 缺失综合征病例的临床特征可用信息进行了分析,以提供关于基因型与表型相关性更宝贵的信息。据我们所知,这是 r(3) 病例中报道的最大检测片段,也是第二项利用全基因组微阵列芯片进行的 r(3) 研究。
https://karger.com/cgr/article-abstract/148/1/6/62466/Chromosome-r-3-p25-3q29-in-a-Patient-with?redirectedFrom=fulltext3p 缺失综合征患者微妙间质性 del(3)(p25.3p26.2) 的分子细胞遗传学分析
3p 缺失综合征伴有特征性面容、生长发育障碍和智力低下。通常,3p 缺失综合征个体具有 3p25 至 3pter 物质丢失的末端缺失。此次,我们介绍了一名符合 3p 缺失综合征临床表型(眼睑下垂、小头畸形、生长发育障碍、发育迟缓)的儿童,其在 3号染色体短腕远端带有一个微妙的间质性缺失。通过采用 3p 亚端粒探针的荧光原位杂交(FISH)技术,证实了 3号染色体末端区域的存在。使用定位于染色体区域 3p25-p26 的序列标签位点(STS)相连的 BAC 克隆,通过 FISH 明确了该间质性缺失的特征。结果表明,缺失位于 STS 标记 D3S3630 和 D3S1304 之间约 4.5 Mb 的区域内。该间质性缺失被包含在先前报道的所有末端 3p 缺失综合征丢失片段中,是与 3p 缺失综合征相关的已报道的最小缺失。明确该缺失的特征可能有助于鉴定对生长和发育至关重要的基因,这些基因在呈半合子状态存在时会导致 3p 缺失综合征的表型显现。
https://onlinelibrary.wiley.com/doi/10.1002/ajmg.10323一个表现出染色体 4p16 和 3p26.3 重排及多样化临床表现的印度大家族
背景
染色体 4p16.3 上的 Wolf-Hirschhorn 综合征关键区域(WHSCR-2)缺失通常会导致特征性面容、不同程度的智力障碍、癫痫和产前生长发育迟缓,而相同染色体区域的获得(重复)则会导致更多样化程度的智力障碍和畸形。同样,3号染色体末端缺失(3p 缺失综合征)的表型各异,从轻度至重度智力障碍、小头畸形、三角头畸形到独特的面容不等。
方法与结果
染色体微阵列芯片分析和荧光原位杂交(FISH)分析揭示了一种涉及染色体亚区域 4p16.1 和 3p26.3 的复杂重排,其中 3 人带有 4p16.1 缺失和 3p26.3 重复,7 人带有 4p16.1 重复和 3p26.3 重复。3 名带有 4p16.1 缺失和 3p26.3 微重复的患者均表现出 WHS 的典型临床症状。而在带有 4p16.1 重复和 3p26.3 微重复的病例中,临床表现多样,从典型的 3p 微缺失或 4p 部分三体综合征,到伴有明显形态异常的更严重神经发育迟缓不等。
结论
我们展示了一个带有复杂 t(4p;3p) 染色体重排的最大规模家系,在受累成员中表现出包括 Wolf-Hirschhorn 综合征、3p 缺失综合征和 4p 重复综合征在内的多样化临床结局。
8 p deletions / duplications
8p23.1 partial deletion
8p单体是一种以8号染色体一部分发生缺失为特征的罕见染色体异常。 据估计,8p23.1缺失的发生率在羊水样本中约为 1/18542,在出生后样本中约为 1/5072。
https://pubmed.ncbi.nlm.nih.gov/10521848/8p23.1 partial duplication
8p23.1重复综合征(8p23.1 DS)的发生频率较高,估计患病率约为 1/58000。
https://onlinelibrary.wiley.com/doi/10.1002/ajmg.a.371209 p deletions
染色体 9p 远端缺失的 10 例患者的详细特征分析及临床相关性
9p 远端缺失通常与三角头畸形、智力低下、面部畸形、心脏异常以及生殖器异常相关。既往研究提示,在距 9p 端粒 11.8 Mb 至 16 Mb 之间的 9p23 带内,存在一个对共识表型至关重要的关键区域。在我们的病例中,有 9 人具有与 9p- 综合征相符的临床特征,但他们带有的末端缺失片段比许多既往报道的病例要小。另一方面,有 1 人缺乏 9p- 表型,仅表现出一个遗传自母亲的 140 kb 隐匿性间质性端粒缺失。
通过结合应用荧光原位杂交(FISH)和染色体微阵列芯片分析,明确了每例患者的缺失大小。
结果
在具有临床相关表型的患者中,缺失大小从 800 kb 到 12.4 Mb 不等。临床评估和对比表明,缺失大小对患者躯体特征所造成的差异极小。在所有具有临床相关表型的患者中,均观察到了重度的语言障碍。
结论
表现出与 9p- 相符表型的患者之间共同的最小重叠缺失区域,是位于 9pter 且大小不足 2 Mb 的区域,其中包含 6 个已知基因。这些基因可能参与导致了 9p 缺失综合征的一些主要临床特征。
因家族性平衡易位导致后代呈现 9p 综合征表型
我们报告了两例受到类似累及的表亲病例,他们是一对同卵双胞胎姐妹各自的孩子。这两名表亲表现出与 9p 缺失综合征相符的表型特征(包括三角头畸形、中面部发育不良、上斜眼裂、长人中等智力障碍以及性发育异常)。最初的细胞遗传学检测显示,先证者及其父母的核型均正常。然而,通过多重连接依赖性探针扩增技术(MLPA)揭示了他们存在 1q 末端重复和 9p 末端缺失。利用荧光原位杂交(FISH)进行进一步分析后,在母亲体内鉴定出了一种家族性平衡隐匿性易位 t(1;9)(q44;p23)。该病例充分展示了分子细胞遗传学技术在临床遗传学诊断中的重要性。
https://www.funpecrp.com.br/gmr/year2014/vol13-2/pdf/gmr3782.pdf染色体 9p 远端缺失的 10 例患者的详细特征及临床相关性
目的
9p 远端缺失通常与三角头畸形、智力低下、面部畸形、心脏异常以及生殖器异常相关。既往研究提示,在距 9p 端粒 11.8 Mb 至 16 Mb 之间的 9p23 带内,存在一个对共识表型至关重要的关键区域。在我们的病例中,有 9 人具有与 9p- 综合征相符的临床特征,但他们带有的末端缺失片段比许多既往报道的病例要小。另一方面,有 1 人缺乏 9p- 表型,仅表现出一个遗传自母亲的 140 kb 间质性端粒缺失。
方法
通过结合应用荧光原位杂交(FISH)和染色体微阵列芯片分析,明确了每例患者的缺失大小。
结果
在具有临床相关表型的患者中,缺失大小从 800 kb 到 12.4 Mb 不等。临床评估和对比表明,缺失大小对患者躯体特征所造成的差异极小。在所有具有临床相关表型的患者中,均观察到了重度的语言障碍。
结论
表现出与 9p- 相符表型的患者之间共同的最小重叠缺失区域,是位于 9pter 且大小不足 2 Mb 的区域,其中包含 6 个已知基因。这些基因可能参与导致了 9p 缺失综合征的一些主要临床特征。
一例伴有染色体 9p 末端 9 Mb 缺失的患者:伴有三角头畸形的 9p 单体综合征关键区域的缩小
本文描述了一名表现出三角头畸形和性逆转(9p 单体综合征典型症状)的患者。染色体微阵列比较基因组杂交(aCGH)揭示了其存在一个断裂点位于 9p23 的约 9 Mb 的 9p 末端缺失。我们对伴有三角头畸形的 9p 单体综合征已报道病例中相关的 9p 缺失片段进行了对比。然而,在仅对比不含其他染色体物质的单纯末端缺失或间质缺失病例时证实,所有患者均缺失了从 D9S912 到 RP11-439I6 之间长约 1 Mb 的区域。我们提出,这一 1 Mb 的区域可能是导致伴有三角头畸形的 9p 单体综合征的关键核心区域。
https://onlinelibrary.wiley.com/doi/10.1111/j.1741-4520.2012.00362.x13 例荷兰 9p 缺失综合征患者的临床和细胞遗传学特征分析:共识表型关键区域的确定
9p 缺失综合征是由于9号染色体短腕一部分发生体质性单体(Monosomy)所引起的。临床上以面部畸形(三角头畸形、中面部发育不良、长人中)、肌张力低下和智力低下为特征。众所周知,9p 缺失具有异质性,表现为不同大小的缺失。据报道,对共识表型至关重要的关键区域位于 9p22 上约 4-6 Mb 的区间内。在本研究中,我们通过荧光原位杂交(FISH)以及在部分病例中结合微阵列芯片比较基因组杂交(Array-CGH),确定了 13 例荷兰患者的缺失断裂点。尽管未能建立起各种发育学特征之间明确的基因型与表型相关性,但成功将 9p 缺失综合征的关键核心区域缩小到了约 300 kb。作为三角头畸形的功能性候选基因,CER1 基因似乎恰好位于该区域之外。此外,对另外 9 例孤立性三角头畸形患者的该基因进行序列分析,未发现致病性突变。
https://onlinelibrary.wiley.com/doi/10.1002/ajmg.a.32310镜手畸形的新候选区域:两例带有末端 9p 缺失和 20p 重复的患者
9p 缺失综合征在既往研究中已被详细界定,其特征表现为精神运动发育迟缓、面部畸形和生殖器异常等多种临床特征。与 9p 缺失综合征相比,文献中关于 20p 重复的报道极少,仅有数例病例报告。而关于 9p 缺失综合征合并 20p 重复的病例仅有 4 例被报道。本研究旨在调查在 2 例表现出镜手运动(Mirror hand movements)的患者中所观察到的这种罕见的染色体重排(9p部分单体合并20p三体)。镜手运动受到遗传因素和环境因素共同交织的影响。虽然部分病例被证实与 DCC、NTN1、RAD51 和 DNAL4 基因的突变相关,但仍有许多病例的镜手运动遗传机制无法得到解释。在我们的患者中,未检测到先前已知的导致镜手畸形基因的改变。这一新发现可能归因于 9p 缺失区域或 20p 重复区域内基因的剂量效应,或者是断裂点区域内被破坏
18 p deletions
一例以全垂体功能减退症为表现的新发突变病例
18号染色体短腕缺失是一种以智力障碍、生长发育迟缓、颅面部畸形(如招风耳、小头畸形、眼睑下垂、圆脸等)为特征的罕见疾病。其表型谱十分广泛,涵盖了从轻度先天畸形到全前脑畸形(前脑无裂畸形)等各种异常。我们报告了一名 2 岁女童的病例,她表现出眼睑下垂、圆脸、后发际线低、颈蹼(宽颈)、身材矮小以及全垂体功能减退。该患儿曾因复发性中耳炎接受了通气管(D-T管)置入术。脑磁共振成像(MRI)显示异位垂体后叶、垂体柄显示不良、以及蝶鞍浅小。细胞遗传学及染色体微阵列芯片分析证实,其 18号染色体短腕存在一个新发(de novo)缺失(arr 18p11.32p11.21[136,227-15,099,116]x1)。患儿被诊断为生长激素(GH)缺乏症,并从生后 6 个月起接受重组人生长激素(rhGH)治疗。经过 GH 治疗后,患儿的生长速率得到改善,且未出现副作用。该病例扩展了 18p 缺失综合征的表型谱,并强调了在以生长停滞为特征的该综合征中,GH 治疗对线性生长具有积极的促进作用。为了阐明 18p 缺失综合征中基于缺失大小和不同位点的基因型与表型相关性并预测预后,仍需开展进一步的研究。
https://pubmed.ncbi.nlm.nih.gov/30943682/一例带有 18p 染色体缺失成年男性患者的随访调查
18p- 综合征自 40 多年前被发现以来便广为人知,最早由 de Grouchy 等人报道[Comptes Rendus Hebdomadaires Séances l’Acad Sci 256 (1963) 1028]。不同严重程度的智力低下是该病最恒定不变的特征。目前已报道了 100 多例病例。文献中报道过的最高龄患者为 50 岁 [Hum Genet 63 (1983) 139; Clin Genet 2 (1971) 338]。本文对两名此前在 22 岁和 42 岁时接受过报道的成年患者进行了随访研究 [Ann Génét 29 (1986) 107],他们目前年龄分别为 42 岁和 62 岁。为了更清晰地阐明 18p- 综合征成年患者的临床病程,仍需更多相关病例报告。
https://www.sciencedirect.com/science/article/abs/pii/S1769721205000303?via%3Dihub一例表现出类似于特纳综合征的身材矮小、短颈、低后发际线、眼睑水肿、肘提角增大等临床特征的 13 岁 18p 缺失综合征女童
我们报告了一名 13 岁女童的病例,她表现出类似于特纳(Turner)综合征的临床症状。
病例报告
一名 13 岁女童因身材矮小、短颈、后发际线低、眼睑肿胀(水肿)、肘部提角(携物角)增大等类特纳综合征临床特征而被转诊接受遗传咨询。该女童还伴有轻度智力障碍、精神运动发育迟缓、语言障碍、高拱腭裂、多指畸形以及中面部发育不良。细胞遗传学分析显示,其核型为 46,XX,del(18)(p11.2)。其父母核型均正常。利用外周血提取的 DNA 进行微阵列芯片比较基因组杂交分析揭示,其存在一个位于 18p11.32-p11.21 区域的 13.93 Mb 缺失(或 arr 18p11.32p11.21(148,993-14,081,858)×1.0[GRCh37(hg19)])。该缺失区域包含了 52 个 Online Mendelian Inheritance in Man(OMIM)基因,其中包括 USP14、TYMS、SMCHD1、TGIF1、LAMA1、TWSG1、GNAL 和 PTPN2。多态性 DNA 标记分析表明,该缺失起源于母源。
结论
对于表现出类特纳综合征临床特征且伴有智力障碍、面部畸形、精神运动发育迟缓的女性患者,应高度怀疑染色体缺失综合征的可能性。
一例合并 18p 染色体缺失综合征与非对称性室间隔肥厚乳儿病例
18p 缺失综合征的发病率估计约为 1/50000,通常伴有身材矮小、智力障碍、面部畸形等临床特征。本例患儿的躯体特征包括身材矮小、智力障碍、面部畸形(小头畸形、眼睑下垂、内眦赘皮、鼻梁低平、招风耳、长手指、薄唇)以及第5指短指。外周血核型分析显示为 46,XX,del(18)(p11.32p11.2)。DNA 微阵列芯片分析证实,在 18p11.32p11.21 区域存在一个 13.9 Mb 的新发缺失。超声心动图检查提示非对称性室间隔肥厚(ASH)。在该综合征中,先天性心脏异常极其罕见。这一发现提示,参与心脏发育的基因或基因座可能位于该染色体区域。虽然罕见,但在评估符合 18p 缺失综合征表现且带有相应遗传学异常结果的患者时,临床上仍应将心肌肥厚纳入考量。
https://pubmed.ncbi.nlm.nih.gov/35707779/4 例 18p 缺失综合征患者的智力、适应性及行为特征
背景
在由 18p 缺失综合征等染色体异常引起的疾病中,将行为表型评估与细胞遗传学特征相结合,有助于加深对基因型-表型相关性的理解。
方法
我们报告了 4 例通过细胞遗传学方法和详细神经心理学评估明确诊断的巴西 18p 缺失综合征患者。分别采用韦氏量表(Wechsler)、文兰量表(Vineland-II)和儿童行为核查表(CBCL)评估了患者的智力特性、适应特性和行为特性。此外,还收集了由巴西社会阶层分类标准定义的家庭主要抚养人教育水平和家庭总收入等社会经济指标,以评估环境因素对神经认知差异的潜在贡献。
结果
4 例患者中有 2 例患有智力障碍(IQ < 70)。韦氏量表的结果提示,在我们的样本中,基于非语言行为观察对社会情境的解读构成了认知优势;而对社会规则的判断、以及与词汇知识和流利语言能力相关的言语技能则可能构成认知劣势。在适应性行为方面,文兰量表显示,相比于沟通能力和日常生活能力,患者的运动技能和社交能力领域发育更为良好。仅有 1 例患者表现出基于儿童行为核查表(CBCL)的内化行为问题。结果还提示,社会经济地位可能对患者的整体发育做出了贡献。
结论
我们的研究结果表明,部分 18p 缺失综合征患者可表现出平均水平的智力,缺失的大小以及家庭的社会经济背景均可能对患者的认知发育产生调节影响。
18p 染色体缺失综合征的基因型与表型:病例系列报道
背景:18p 染色体缺失综合征是指 18号染色体短腕全部或部分缺失导致的疾病。由于缺失大小、断裂点位置以及受累基因的不同,18p 染色体缺失综合征的表型具有巨大的个体差异。鉴于该综合征临床表现的多样性和非典型性,其产前诊断仍面临巨大挑战。
患者临床问题
我们报告了 4 例具有不同染色体断裂点的中国胎儿/患者病例。在病例1中,一名表现为轻度表型的女性分娩了一名具有严重畸形的胎儿。其余 3 例均通过产前诊断确诊,其胎儿表型分别表现为颈项透明层(NT)增厚、无创 prenatal 基因检测(NIPT)提示 18号染色体短腕缺失、以及重度肾盂积水。
诊断
4 例患者均通过核型分析和微阵列芯片比较基因组杂交(Array-CGH)被确诊为 18p 染色体缺失综合征。
干预措施
利用核型分析和微阵列芯片比较基因组杂交技术对异常染色体进行了深度解析。
结果
病例1和病例2在 18p11.32p11.21 区域分别携带 11.51 Mb 和 12.39 Mb 的缺失。病例3在 18p11.3218p11.23 区域携带 7.1 Mb 的缺失。病例4在 18p11.3218p11.22 区域携带 9.9 Mb 的缺失。
本研究首次报道了带有相同染色体断裂点的母亲与后代之间可表现出显著不同的临床表型。此外,发现了胎儿期 18p 染色体缺失综合征的新型表型,丰富了该综合征在产前诊断中的临床谱系。最后,研究表明,虽然带有不同染色体断裂点的 18p 缺失综合征患者表型各异,但即便是在染色体断裂点位置相同的个体之间,其表型也可能存在显著的异质性。
从细胞遗传学、分子生物学及表型角度分析一例新发衍生 18号染色体患者特征及文献复习
我们介绍了一名带有新发(de novo)18号染色体异常的女童病例,她除伴有 18p 末端缺失和 18q 末端重复外,还合并存在 18p 隐匿性重复。该女童表现出轻度的面部畸形,包括小下颌、腭裂、双悬雍垂、高拱腭、低位耳、短颈和丰满的双颊。此外,她还患有 H 型气管食管瘘,需要接受外科手术矫正。其认知和运动能力发育落后。传统的核型分析提示其 18号染色体短腕上带有额外片段。染色体微阵列(CMA)芯片结果显示,其 18p11.32 至 18p11.23 区域存在 7.3 Mb 的末端缺失,18q21.31 至 18q23 区域存在 22.2 Mb 的末端重复,并且在 18p11.22 至 18p11.21 区域存在 3.9 Mb 的间质性重复。我们推测,其母亲可能携带由正常 18号染色体、der(18)dup(p11.22p11.21) 和 der(18)dup(p11.22p11.21)inv(18)(p11.22q21.31) 组成的性腺嵌合体,或者该患儿体内的末端缺失/重复与间质性重复是在同一时期独立新发的。
https://karger.com/cgr/article-abstract/159/2/74/62594/Cytogenetic-Molecular-and-Phenotypic?redirectedFrom=fulltext因父母携带 18号染色体臂间倒位,分娩了一名表型正常的 18号染色体节段性单亲二倍体(UPD)患儿。 本研究报道了一个携带家族性 18号染色体臂间倒位 inv(18)(p11.31q21.33) 的家系。其第一胎除继承了一条平衡型 18号染色体倒位外,还继承了 18号染色体的重组型结构 [dup(18q)/del(18p)],该患儿无精神发育迟缓,仅表现出轻度畸形。而第二胎则继承了两条重组的 18号染色体,其中从母亲处继承了缺失 18q 并重复 18p 的衍生 18号染色体 [dup(18p)/del(18q)],从父亲处继承了缺失 18p 并重复 18q 的衍生 18号染色体 [dup(18q)/del(18p)]。虽然该染色体异常在产前被检出,但由于认为这两种非整倍体在空间结构上可发生相互补偿,且家属知晓除倒位区段外的部分单亲二倍体可能对儿童发育造成潜在负面影响,最终仍选择继续妊娠。单亲二倍体(UPD)通过 SNP 芯片得到了证实。随访至生后 20 个月,该儿童表现完全健康且正常。该病例属文献中首例报道的通过两条相反方向的重组染色体发生相互补偿,从而导致染色体上两个片段(一个源自母方,另一个源自父方)发生节段性单亲二倍体的成功案例。
https://www.ncbi.nlm.nih.gov/pmc/articles/PMC3083628/重组 18号染色体中亲代臂间倒位的分子机制及文献复习
多数染色体重排是由低拷贝重复(LCR)或节段重复(SD)介导的非等位基因同源重组引起的。近期关于重组 18号染色体(rec(18))的研究主要聚焦于诊断和临床表型。我们产前诊断了两例重组 18号染色体病例,并利用核型分析和染色体微阵列芯片分析明确了精准的断裂点相互间距。通过分析断裂点重复元件的分布特征来推导重排机制,并复习相关文献以阐明其遗传倾向。在所分析的 12 个家族 25 次妊娠中,68% 为 rec(18) 例,24% 为自然流产例,8% 为正常分娩例。在 17 例 rec(18) 病例中,65% 起源于母源,35% 起源于父源。有 10 例报道了位于 p11.31 的短臂断裂点,而长臂断裂点则集中在 q21.3(6例)和 q12(4例)。18号染色体臂间倒位的断裂点高度富集在 p11.31、q21.3 和 q12 区域。18p11.31 的重排具有非复发性特征。ALU、LINE1 和 MIR 转座元件在断裂点区域显著富集(相较于整条18号染色体富集了 1.85 倍至 3.42 倍),且未见 SD 和 LCR 结构。ALU 亚家族在两对断裂点之间表现出 85.94% 和 83.01% 的序列同源性。这些微小的重复元件可能介导了与重组偶联的 DNA 修复过程,从而促进了 18号染色体上的重排。在携带倒位的家庭中,母亲作为保因者在孕期极易发生异常重组。重组染色体在配偶子形成阶段可能表现出优先分离的特征。
https://pubmed.ncbi.nlm.nih.gov/37161033/一例表现为 18p-/18q+ 综合征伴持续性镜下血尿的秘鲁儿童病例
第18号染色体易位保因者有分娩携带重组染色体后代的风险,从而导致出生表现出各类不同临床症状的患者。携带 18p-/18q+ 重排的患者虽然共享部分临床特征,但其他临床表现却各不相同。导致这种临床异质性的核心因素之一在于倒位区段的长度。在此,我们描述了一名表现出面部畸形、智力障碍、持续性镜下血尿、主动脉假性动脉瘤以及下行主动脉炎的秘鲁儿童。家族核型分析显示,其母亲为 18号染色体臂间倒位保因者 [inv(18)(p11.2q21.3)]。该儿童携带重组 18号染色体,通过染色体微阵列芯片分析在患者的 18号染色体上检出两个ゲノム(基因组)不平衡片段。在 18p-/18q+ 的传统表型谱中,此前从未有持续性镜下血尿的报道。本病例阐明,可能还有其他尚未被发掘的重要因子在发挥作用,使得该个体未能完全符合此类重组 18号染色体中与半合子状态相关的传统基因型-表型相关性,或者提示此类患者在年龄增长后才会逐渐显现出该新型临床特征。
https://pubmed.ncbi.nlm.nih.gov/29142771/微小缺失与重复
微小缺失(Microdeletions):1/5025 · 重复(Duplications):1/14286
最近的研究表明,在所有报告的染色体异常中,有 4.7% 为包含微小缺失在内的缺失,其在新生儿中的患病率约为 1.99/10000 (3)。 而重复的情况则更为罕见,在新生儿中的患病率约为 0.7/10000,仅占所有报告染色体异常的 1.6% (3)。
https://www.sciencedirect.com/science/article/pii/S0015028216629643常染色体隐性遗传病
常染色体隐性遗传功能障碍
常染色体隐性(AR)遗传病构成了遗传性疾病的重要组成部分,是导致巨大疾病负担的核心原因之一。该类疾病累及约 1.75-5/1000 的新生儿(相比之下,常染色体显性遗传病的累及率约为 1.4/1000)。
https://www.nature.com/articles/s41525-021-00203-x是否没有必要进行全染色体非整倍体以及部分缺失和部分重复的筛查?
认证机构通常仅推荐进行21、18、13三体综合征的筛查,我们也经常听到“无需进行其他染色体筛查”的说法。尽管如此,Hiro Clinic(ヒロクリニック)依然提供了涵盖其他染色体的各种全方位筛查项目。这是因为,如果将这些其他染色体异常的发生频率综合起来,其总和其实并不低,而且也会对母体健康产生直接影响。关于这些异常的发生频率及具体影响,由于认证机构本身并不开展相关筛查,因此他们并没有实际的数据(也可能是虽然有数据但未对外公布)。相比之下,Hiro Clinic 对21、18、13号染色体以外的非整倍体以及部分缺失和部分重复进行了数据统计,因此拥有宝贵的实际临床数据。接下来,我们希望将这些数据与国外的相关研究数据进行对比分析。以下是 Hiro Clinic 筛查结果的节选:
| 样本数 29270 | 人数 | 比例 |
|---|---|---|
| 13号染色体三体综合征 | 43 | 0.15% |
| 全染色体非整倍体(除13、18、21号外) | 179 | 0.59% |
| 部分缺失与部分重复 | 150 | 0.51% |
我们计划从上述网站中获取国外的相关信息。由于该网站主要面向医学专家,充斥着大量的专业术语,普通人阅读起来较为困难,因此我们在下面进行了通俗易懂的简要翻译。(*虽然该网站任何人都可以访问,但因其专业性较强,理解起来有一定难度。)
① 首先是首页的内容。以下是翻译后的版本。对于与我们日常使用的医学表述有所不同的地方,我们特别用红字进行了补充说明。随后,我们还会附上各国已报告的数据摘要。无论哪组数据,与 Hiro Clinic(ヒロクリニック)的实际临床数据相比,均没有明显的差异。
公共资金资助的全国首线非侵入性产前筛查结果
比利时是全球第一个将 NIPT(新型出生前诊断)作为所有孕妇的首线(一线)筛查项目、并实施全额医保报销的国家。本篇发表的文献报告了由比利时所有遗传学中心组成的财团(联合会),在向所有孕妇提供“扩展 NIPT”作为首选筛查方案的两年期间所积累的临床经验。在接受筛查的 153,575 例孕妇中,罕见常染色体三体综合征和部分缺失/部分重复的检出率分别为 0.23% 和 0.07%。与此同时,侵入性产前诊断手术(如羊水穿刺等)的数量大幅减少了 52%。作者总结认为,扩展 NIPT 方案已成功融入比利时的产前保健体系,并可作为其他提供 NIPT 筛查国家的参考框架。
③ 荷兰
全基因组 NIPS 检出的常见三体综合征外染色体异常的来源及临床相关性:TRIDENT 研究结果
本篇发表的文献证实了利用“扩展 NIPT”检测常见非整倍体以外的染色体异常所具有的潜在临床应用价值。在该研究群体中,接受扩展 NIPT 的病例中有 1.6% 筛查结果呈阳性,提示存在罕见的常染色体三体综合征或较大的部分缺失/部分重复等罕见染色体异常。在这些阳性病例中,有 60% 与不良妊娠结局密切相关,包括胎儿表型异常以及子宫内发育迟缓(IUGR)等。
④美国
全基因组无细胞 DNA 筛查:聚焦拷贝数变异
本篇发表的文献在 86,902 例扩展 NIPT 样本的队列中,重点分析了至少检出一种染色体部分缺失/部分重复且筛查结果呈阳性的 490 例(0.56%)病例。研究表明,在这些病例中,有 50% 获得了确诊结果,其阳性预测值(PPV)超过了 70%。
⑤中国
非侵入性产前筛查在扩大染色体疾病综合征中的临床应用价值
本篇发表的文献验证了“扩展 NIPT”在全风险(全非选择性)孕妇群体中,对非整倍体以及全基因组微缺失/微重复综合征的临床筛查表现。该研究前瞻性地纳入了 94,085 例单胎妊娠患者队列。结果显示,该扩展 NIPT 在 1.2% 的样本中检出了具有临床意义的胎儿染色体异常,并对各项筛查阳性异常的阳性预测值(PPV)进行了分别计算。
日本皮膚科学会 皮膚科専門医/日本医師会 産業医/東京衛生検査所 指導監督医
この記事は、 ヒロクリニックNIPTの編集・監修体制 にもとづき、資格を持つ医師が内容を確認しています。


Copyright (c) NIPT Hiro Clinic All Rights Reserved.
 AIチャット